


빛으로 재배치하는 엔온의 이중결합: 광화학적 탈공액 위치 이성질화의 발전
김정원 | 경상국립대학교 화학과 조교수, jungwon.kim@gnu.ac.kr

서론
알켄(alkene)은 천연물, 의약품 및 기능성 소재에서 널리 발견되는 핵심 구조이자, 다양한 결합 형성 반응의 출발점으로 활용되는 대표적인 분자이다. 따라서 원하는 위치와 입체화학을 갖는 알켄을 선택적으로 합성하는 것은 유기화학의 오랜 목표 중 하나이다. 이를 위해 새로운 탄소–탄소 이중결합을 형성하는 다양한 올레핀화 반응이 개발되어 왔는데, 최근 이미 존재하는 이중결합의 위치를 원하는 방향으로 이동시키는 위치 이성질화(positional isomerization) 반응들이 활발히 연구되고 있다.1,2
위치 이성질화를 구현하기 위해서는 서로 다른 위치 이성질체 사이의 작은 에너지 차이를 구분해야 한다. 특히, 일반적인 바닥상태 반응에서 이중결합이 보다 안정한 위치로 이동하는 과정은 비교적 쉽게 일어날 수 있지만, 반대로 열역학적으로 불리한 생성물을 선택적으로 축적하는 것은 미시적 가역성(microscopic reversibility)에 의해 제한된다. α,β-불포화 카보닐 화합물을 β,γ-불포화 카보닐 화합물로 전환하는 탈공액 위치 이성질화(deconjugative positional isomerization)는 대표적인 위치 이성질화 반응으로, 공액 안정화를 잃기 때문에 열역학적으로 불리한 과정이다. 그럼에도 이러한 변환은 단순한 원자의 재배열만으로 알켄의 위치뿐만 아니라 반응성을 크게 변화시킬 수 있다는 점에서 높은 합성적 가치를 지닌다.

그림 1. 광화학 및 광촉매 전략을 활용한 엔온의 위치 및 입체선택적 탈공액 이성질화 반응
빛을 이용한 광화학은 이러한 열역학적 제약을 우회할 수 있는 독특한 해법을 제공한다.1,2 분자를 광여기 상태(photoexcited state)로 전환하면 바닥상태에서는 접근하기 어려운 반응 경로를 이용할 수 있으며, 출발물질과 생성물의 서로 다른 광물리적 특성을 이용해 열역학적 구배를 거스르는 반응에도 방향성을 부여할 수 있다. 실제로 α,β-불포화 카보닐 화합물의 광화학적 탈공액은 1960년대부터 알려져 있었으나,3 최근 광산화환원 촉매(photoredox catalyst) 시스템이 도입되고 발광다이오드(light-emitting diode, LED) 와 같은 광원이 개발되면서 선택성과 적용 범위가 크게 확장되고 있다.
본 글에서는 이러한 발전 과정을 α,β-불포화 케톤인 엔온(enone)에 초점을 맞추어 소개하고자 한다[그림 1]. 먼저 선형 엔온에서 기하 이성질화와 분자 내 수소 원자 이동 (hydrogen-atom transfer, HAT)을 이용한 탈공액 반응 및 비대칭화 전략을 살펴본다. 이어 기존 반응 논리의 적용이 어려운 고리형 엔온에서 용매를 이용한 새로운 수소 원자 이동 경로가 어떻게 활용되었는지 소개하고, 마지막으로 광산화환원 촉매와 일시적인 산화환원 작용기를 이용하여 이중결합의 이동 방향까지 제어한 최근 연구를 살펴보고자 한다.
본론
1. 선형 엔온의 광화학적 탈공액 이성질화와 비대칭 제어
선형 α,β-불포화 카보닐 화합물의 광화학적 탈공액 반응은 위치 이성질화의 가장 대표적인 형태이다. Yang과 Jorgenson은 1964년 단순한 α,β-불포화 케톤인 5-methyl-3-hexen-2-one에 수은 램프(Hg lamp)로 광 조사하면 이중결합이 한 탄소만큼 이동하여 β,γ-불포화 이성질체인 5-methyl-4-hexen-2-one이 형성된다는 사실을 보고하였다.3 이후 연구를 통해 이 반응이 단순한 이중결합 이동이 아니라, 기하 이성질화와 수소 원자 이동이 연속적으로 일어나는 독특한 광화학 과정임이 밝혀졌다.
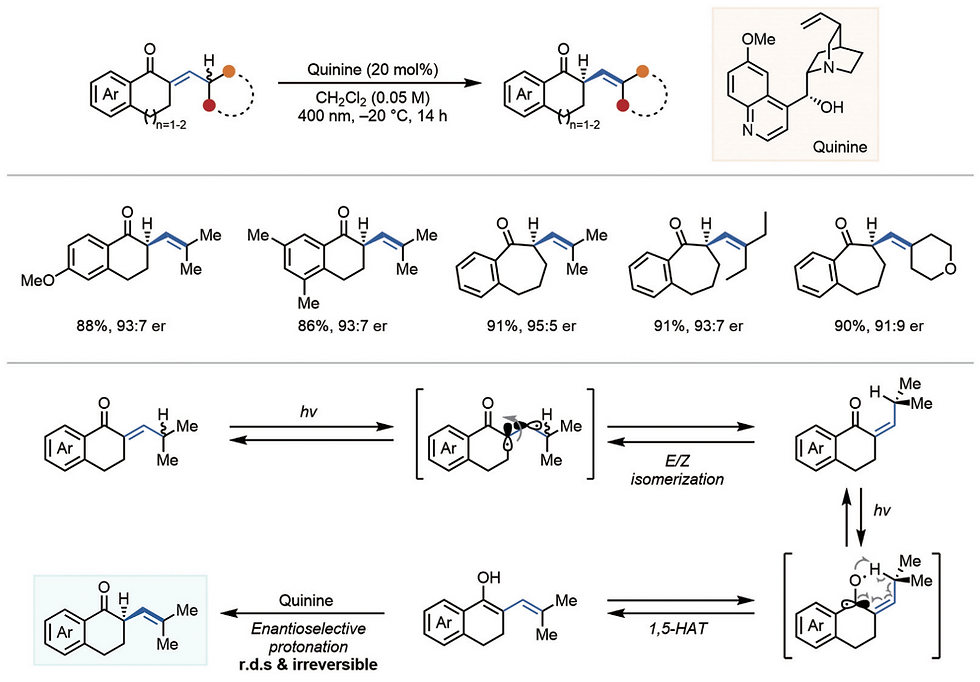
그림 2. 아릴 엔온의 광화학적 비대칭 탈공액 이성질화 반응.4
2021년 Gilmour 연구진은 이러한 고전적인 반응을 현대적인 합성 방법론으로 확장하여, 아릴 케톤을 광흡수 발색단으로 갖는 엔온의 효율적인 탈공액 이성질화를 보고하였다[그림 2].4 이 반응의 첫 단계에서는 400 nm 의 빛을 흡수한 α,β-불포화 케톤의 빠른 E→Z 기하 이성질화가 일어난다. 생성된 Z-이성질체에서는 γ-위치의 C–H 결합이 카보닐기와 가까이 배치되고, 이어지는 광 여기에 의해 노리시 II형(Norrish type II) 1,5-HAT가 일어나 1,3-다이엔올(dienol)이 일시적으로 형성된다. 마지막으로 외부 양성자 공급원에 의한 양성자화가 일어나 β,γ-불포화 케톤이 생성된다. 이 과정에서 주목할 점은 마지막 양성자화 단계가 단순한 생성물 형성 과정이 아니라 전체 반응의 방향성을 결정한다는 것이다. 동위원소 표지(isotope labeling)와 반응속도 연구에서는 광유도 HAT가 비교적 빠른 평형 과정인 반면, 1,3-다이엔올의 최종적인 양성자화가 속도결정 단계이면서 비가역적임이 제안되었다. 이를 이용하면 마지막 단계에 카이랄 환경을 도입하여 새롭게 형성되는 입체중심을 제어할 수 있다.
연구진은 값싸고 쉽게 구할 수 있는 천연물 유래 아미노 알코올인 quinine을 카이랄 양성자 전달 촉매로 이용하여 최대 95:5의 거울상 이성질체 비(enantiomeric ratio, e.r.)를 갖는 생성물을 얻었다. 또한 quinine의 준 거울상 이성질체(quasi-enantiomer)인 quinidine을 사용하면 반대 절대배치를 갖는 생성물을 선택적으로 얻을 수 있었으며, 최대 99% 수율과 6:94 e.r.가 관찰되었다. 즉, 빛이 열역학적으로 불리한 탈공액 과정을 가능하게 하고, 별도의 카이랄 촉매가 마지막 양성자화 단계만을 선택적으로 제어함으로써, 연구진은 동일한 출발물질로부터 양쪽 거울상 이성질체를 선택할 수 있는 거울상 발산형(enantiodivergent) 합성 전략을 구현하였다.

그림 3. 고리형 엔온의 광화학적 외고리 탈공액 반응.5
2. 고리형 엔온의 광화학적 탈공액: 용매가 매개하는 HAT/RHAT
선형 엔온에서 확립된 위의 반응 원리는 고리형 엔온에 그대로 적용하기 어렵다. 고리 구조에 의해 알켄의 배향이 고정되어 있어 E/Z 이성질화를 수행할 수 없고, 결과적으로 γ-C–H 결합과 들뜬 카보닐기가 분자 내 1,5-HAT에 적합한 배열을 형성하기 어렵기 때문이다. 이러한 구조적 제약은 오랫동안 고리형 엔온의 일반적인 광화학적 탈공액 반응 개발을 어렵게 했다.
2025년 Gilmour 연구진은 이 문제를 해결하기 위해 α-isophorone(α-IP)을 모델 기질로 사용하여 고리형 엔온의 직접적인 탈공액 광이성질화를 개발하였다[그림 3].5 α-IP 는 아세톤으로부터 대규모로 생산되는 산업적으로 중요한 화합물이며,6 위치 이성질체인 β-IP는 비타민과 카로티노이드(carotenoid) 합성의 주요 중간체로 사용된다.7 그러나 기존 열적 이성질화의 전환율은 매우 낮고, 특히 열역학적으로 더욱 불리한 exo-이중결합을 갖는 γ-IP에 선택적으로 접근하는 방법은 제한적이었다. 최적화 결과, 372 nm의 근자외선 LED와 5 mol%의 염산(HCl)을 사용하고 다이에틸 에터(diethyl ether)를 용매로 이용하면 α-IP의 이중결합을 선택적으로 고리 밖으로 이동시킬 수 있었고, 이는 추가적인 환원을 거쳐 생성된 homoallylic alcohol의 이중결합 위치를 통해 확인되었다. 특히 용매의 선택이 반응성뿐 아니라 위치선택성에 결정적인 영향을 미쳤으며, 이는 다이에틸 에터가 단순한 반응 매질이 아니라 반응에 직접 참여한다는 것을 시사하였다. 이 반응은 다양한 단순 고리형 엔온뿐만 아니라 Hagemann’s ester 등의 합성 중간체, 나아가 복잡한 스테로이드인 methenolone enanthate에도 적용될 수 있었다.
실험 및 계산화학 연구를 종합한 결과, 선형 엔온과는 전혀 다른 분자 간 HAT/역수소 원자 이동(reverse hydrogen atom transfer, RHAT) 메커니즘이 제안되었다. 엔온의 선택적인 n→π* 광여기에 의해 산소 원자에 높은 라디칼 특성을 갖는 삼중항 상태가 형성되면, 이 들뜬 엔온이 다이에틸 에터로부터 수소 원자를 받아 엔온-유래 알릴 라디칼과 에터-유래 α-옥시 라디칼을 형성한다. 이어 α-옥시 라디칼이 알릴 라디칼의 다른 위치에서 수소 원자를 다시 제거하는 RHAT가 일어나면서 1,3-다이엔올 중간체가 생성되고, 염산에 의한 C2-위치 양성자화 및 토토머화로 exo-이중결합을 갖는 생성물이 형성된다. 특히, DFT 계산 결과 엔온에서의 직접적 HAT 단계가 아닌 알릴 라디칼에서의 RHAT 단계에서 exo-위치로의 반응 에너지 장벽이 더 낮게 나타나, RHAT 단계가 최종 위치선택성을 결정하는 데 중요함이 시사되었다. 즉, 고리 구조 때문에 사용할 수 없었던 ‘분자 내 수소 이동’을 용매와 기질 사이의 두 차례 수소 원자 교환으로 대체함으로써 고리형 엔온의 오랜 구조적 제약을 해결하였다.
3. 광산화환원 촉매를 이용한 고리형 엔온의 endo-선택적 탈공액
앞선 광이성질화는 고리형 엔온의 이중결합을 exo 방향으로 이동시키는 효율적인 방법을 제공하였지만, 반대 방향인 endo-선택적 탈공액에는 새로운 전략이 필요했다. 이러한 선택성은 특히 α-IP로부터 산업적으로 중요한 β-IP를 합성하거나, 스테로이드의 3-oxo-Δ4 구조를 생물학적으로 중요한 3-oxo-Δ5 구조로 변환하는 데 중요하다. 자연에서는 steroid Δ5-isomerase와 같은 효소가 다이엔올레이트 중간체의 형성과 양성자화를 정밀하게 제어하여 이중결합의 이동을 수행한다. 2026년 Gilmour 연구진은 자연계의 이러한 전략에서 착안하여, 일시적인 C–Br 결합을 위치선택성을 유도하는 산화환원 손잡이 (redox handle)로 사용하는 방법을 보고하였다[그림 4].8 먼저 Wohl–Ziegler 브로민화를 통해 원하는 알릴 위치에 브로민을 도입한 뒤, 유기 광산화환원 촉매인 Eosin Y(EY)와 Hantzsch ester(HEH2), NaOAc의 존재하에 520 nm의 녹색 광을 조사하였다. 모델 기질인 brominated isophorone은 4시간 내에 전환되어 원하는 endo-이성질체인 β-IP가 약 9:1의 위치선택성으로 생성되었다.

그림 4. 고리형 엔온의 광촉매적 내고리 탈공액 반응.8
메커니즘 연구에 따르면, 염기에 의해 탈양성자화된 Eosin Y(EY2-)가 녹색광을 흡수하여 들뜬 상태(EY2-*)가 되고, HEH2에 의해 환원적으로 소광되어 강한 환원력을 갖는 Eosin Y 라디칼 종(EY3-)이 형성된다. 이 종이 기질의 C–Br 결합에 단일 전자 전달(single-electron transfer, SET)을 수행하면 C–Br 결합이 절단되면서 원하는 위치에 탄소 라디칼이 형성된다. 이후 Hantzsch ester-유래 라디칼(HEH•)로부터 추가 전자를 전달받아 1,3-다이엔올레이트가 생성되고, 선택적인 양성자화와 토토머화를 거쳐 β,γ-불포화 생성물로 전환된다. 즉, 광여기에서의 고유한 위치선택성에 의존하는 대신, 미리 설치한 C–Br 결합의 위치가 다이엔올레이트의 이중결합 배향을 결정하도록 설계한 것이다.
이 방법은 단순한 α-IP 유도체뿐 아니라 천연물과 스테로이드의 후기단계 구조 변환에서도 높은 활용성을 보였다. brominated nootkatone은 골격 재배열 없이 대응하는 β,γ-불포화 케톤으로 전환되었으며, Cholestenone 과 Testosterone propionate, Adrenosterone, Progesterone을 포함한 여러 스테로이드 골격에서도 A-ring의 이중결합을 B-ring으로 이동시킬 수 있었다. 이는 새로운 골격을 처음부터 합성하지 않고 기존 천연물의 이중결합 위치만을 정밀하게 편집하여 새로운 화학 공간에 접근할 수 있음을 보여주었다.
결론
엔온의 광화학적 탈공액 위치 이성질화는 겉보기에는 이중결합을 탄소 하나만큼 이동시키는 단순한 변환이지만, 공액 안정성을 잃어야 하는 열역학적 문제와 어느 방향으로 이중결합을 이동시킬 것인가라는 위치선택성 문제가 동시에 존재한다. 빛은 이러한 제약을 바닥상태와는 다른 반응 경로를 통해 극복할 수 있는 중요한 수단을 제공하고 있다.
이 분야의 최근 발전은 반응 메커니즘의 변화라는 관점에서도 흥미롭다. 선형 엔온에서는 E/Z 이성질화-분자 내 1,5-HAT-다이엔올 양성자화라는 고전적 경로를 정교하게 제어하여 비대칭 합성까지 구현할 수 있었다. 반면 기하 이성질화가 불가능한 고리형 엔온에서는 용매가 직접 관여하는 HAT/RHAT 수소 원자 교환을 통해 동일한 다이엔올 중간체에 접근함으로써 exo-선택적 이성질화가 가능해졌다. 더 나아가 광산화환원 촉매와 C–Br 산화환원 작용기를 결합해 원하는 위치에 다이엔올레이트를 의도적으로 생성함으로써 상보적인 endo-선택성까지 확보하였다.
그러나 현재까지의 방법으로는 해결되지 않은 과제가 여전히 존재한다. 직접 광이성질화의 경우 기질의 치환 형태에 따른 반응성 제한이 존재하며, 광산화환원 방식에서는 사전 브로민화 단계가 추가되어 단계 경제성 측면의 손해가 있다. 또한 산소에 민감한 반응 조건, 광반응의 규모 확장 및 복잡한 기질에서의 예측 가능한 위치선택성 확보도 향후 고려해야 할 부분이다. 궁극적으로 이 분야는 별도의 사전 작용기화 없이 가시광선과 촉매만으로 원하는 방향의 이중결합 이동을 선택적으로 유도하거나, 고리형 엔온에서도 위치선택성과 거울상 선택성을 동시에 제어할 수 있는 전략으로 발전할 필요가 있다. 이러한 연구들은 광이성질화가 더 이상 단순한 광반응의 한 종류에 머무르지 않고, 이미 존재하는 분자 골격을 최소한의 원자 변화만으로 재편하는 ‘분자 편집(molecular editing)’의 도구로 발전하고 있음을 보여준다. 특히 비타민 생산과 관련된 isophorone 부터 복잡한 terpene과 스테로이드까지 그 적용 영역이 확대되고 있다는 점에서, 빛을 이용한 정밀한 이중결합 위치 제어는 향후 합성화학과 산업화학을 연결하는 유용한 플랫폼으로 자리 잡을 것으로 기대된다.
참고문헌
1. Molloy, J. J.; Morack, T.; Gilmour, R. Positional and Geometrical Isomerisation of Alkenes: The Pinnacle of Atom Economy. Angew. Chem. Int. Ed. 2019, 58, 13654.
2. Blank, L.; Gilmour, R. Positional Alkene Photo-Isomerization. ACS Catal. 2026, 16, 4125.
3. Yang, N. C.; Jorgenson, M. J. Photochemical isomerization of simple α,β-unsaturated ketones. Tetrahedron Lett. 1964, 5, 1203.
4. Morack, T.; Onneken, C.; Nakakohara, H.; Mück-Lichtenfeld, C.; Gilmour, R. Enantiodivergent Prenylation via Deconjugative Isomerization. ACS Catal. 2021, 11, 11929.
5. Blank, L.; Kim, J.; Daniliuc, C. G.; Goetzinger, A.; Müller, M.-A.; Schütz, J.; Wuestenberg, B.; Gilmour, R. Deconjugative Photoisomerization of Cyclic Enones. J. Am. Chem. Soc. 2025, 147, 10023.
6. Ruther, T.; Müller, M.-A.; Bonrath, W.; Eisenacher, M. The Production of Isophorone. Encyclopedia 2023, 3, 224.
7. Bonrath, W.; Netscher, T. Catalytic processes in vitamins synthesis and production. Appl. Catal. A 2005, 280, 55.
8. Blank, L.; Mück-Lichtenfeld, C.; Daniliuc, C. G.; Gilmour, R. Photocatalytic, Regioselective Enone Deconjugation: An Enabling Platform for Terpene Modification. J. Am. Chem. Soc. 2026, 148, 15228.

김정원 Jungwon Kim
서울대학교 화학부, 학사(2010.3-2014.2)
서울대학교 화학부, 박사(2014.3-2020.8, 지도교수: 홍순혁)
Max-Planck-Institut für Kohlenforschung, 박사후 연구원(2020.11-2023.10, 지도교수: Tobias Ritter)
University of Münster, 박사후 연구원(2023.12-2024.7, 지도교수: Ryan Gilmour)
경상국립대학교 화학과 조교수(2024.9-현재)


댓글